Market
IV 임상 데이터만으로 SC 제형까지 일괄 승인 할로자임 특허 분쟁에 상업화 속도는 국가별로 엇갈릴 듯

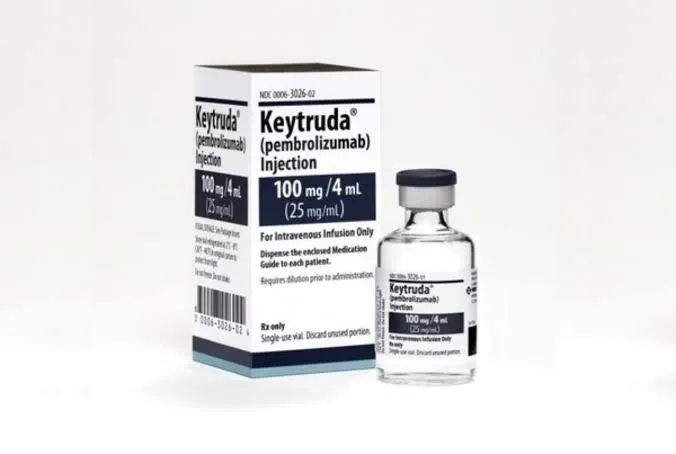
미국 머크(MSD)의 면역항암제 키트루다 피하주사(SC) 제형이 유럽연합(EU)에서 방광암 적응증을 확대 승인받았지만, 유럽 현지 특허 분쟁의 향방에 따라 알테오젠의 상업화 성과와 로열티 유입 속도는 국가별로 엇갈릴 전망이다.
22일 알테오젠과 현지 업계에 따르면 유럽연합 집행위원회(EC)는 21일(현지시간) 키트루다와 항체약물접합체(ADC) 패드세브 병용요법을 절제 가능한 근육침습성 방광암 성인 환자의 수술 전후 치료제로 승인했다.
이번 승인은 기존 정맥주사(IV) 제형뿐 아니라 알테오젠의 인간 히알루로니다제 플랫폼 'ALT-B4'가 적용된 SC 제형까지 포괄한다. 유럽에서 시스플라틴 항암화학요법 투여 가능 여부와 무관하게 수술 전후로 쓸 수 있는 최초의 면역관문억제제·ADC 병용요법이다.
핵심은 임상 비용과 개발 속도의 단축이다. MSD와 화이자·아스텔라스가 공동 진행한 3상 'KEYNOTE-B15'(EV-304) 임상은 시스플라틴 투여가 가능한 근육침습성 방광암 환자 808명을 대상으로 IV 제형 키트루다와 패드세브를 투여해 진행됐다.
병용요법군은 표준 화학요법 대비 질병 진행·재발·사망 등 무사건생존기간(EFS) 사건 발생 위험을 47% 낮췄고 사망 위험은 35% 줄였다. 병리학적 완전관해율(pCR)은 55.8%로 대조군(32.5%)을 크게 웃돌았다.
MSD는 IV 제형으로만 입증한 효능 데이터를 규제당국에 제출해 SC 제형까지 동일 적응증으로 일괄 승인을 이끌어냈다. 별도의 SC 병용 대규모 3상 없이 약동학(PK) 동등성 기반으로 IV 임상 데이터의 효능을 SC 제형이 흡수하는 규제적 가교 전략이 유럽에서도 작동한 셈이다.
이는 MSD가 추진하는 '키트루다 IV에서 SC로의 처방 전환' 전략에서 알테오젠 기술이 별도 비용 없이 IV의 적응증 확대를 승계한다는 구조적 강점을 보여준다. 지난 6월 시스플라틴 비적격 환자 승인에 이어 4개월 만에 적격 환자군까지 포괄하며 방광암 환자 전반으로 SC 침투가 가능해졌다.
다만 임상적 성과와 규제적 승인이 곧바로 유럽 전역의 SC 처방과 알테오젠의 판매 마일스톤·로열티 수취로 이어지기는 어렵다. 경쟁사인 미국 할로자임과의 특허 침해 소송이 실제 판매를 가로막고 있기 때문이다.
할로자임은 이달 초 네덜란드 헤이그 법원에서 자사 유럽 특허(EP 2,797,622) 침해 판결을 이끌어내며 네덜란드·벨기에·덴마크·프랑스·아일랜드·이탈리아·스웨덴 등 8개국에서 키트루다 SC의 제조·수입·판매를 잠정 금지하는 법적 조치를 따냈다. 유럽 최대 의약품 시장인 독일에서도 별도 가처분 결정이 내려졌다.
EC의 이번 승인은 27개 회원국 전역에 법적 허가 효력을 부여하지만, 특허 침해 금지명령이 내려진 국가에서는 판결이 유지되는 한 제품을 출하하거나 병의원에 유통할 수 없다.
결국 적응증 확대라는 파이프라인의 내재가치와 시장 잠재력은 커졌으나 실제 상업화 속도는 특허 분쟁 추이에 따라 양극화될 수밖에 없다. 소송 판결에 묶인 서유럽 주요국에서는 MSD의 항소와 본안 소송, 특허 무효 심판 결론이 날 때까지 SC 제형의 시장 진입이 지연될 위험이 크다.
반면 특허 금지 조치가 걸리지 않은 동유럽이나 북유럽 일부 국가에서는 각국의 약가 협상(급여 등재) 절차 완료 여부에 따라 SC 침투 시점이 제각각 갈릴 수밖에 없는 구조다.
바이오 업계와 시장은 향후 알테오젠을 볼 때 단순한 적응증 추가 소식보다 MSD가 진행 중인 유럽 특허 소송의 가처분 이의 신청이나 라이선스 합의 등 분쟁 해소 타임라인을 함께 추적해야 한다는 지적이 나온다. IV 데이터를 지렛대 삼아 적응증을 확장하는 SC 플랫폼의 사업 모델은 입증됐지만, 그 결실이 숫자로 나타나는 시점은 법정 공방의 결론에 달려 있다.
BIOBOOK TEAM
biobookmedia@biobook.co.kr